Publié le 21.09.2026
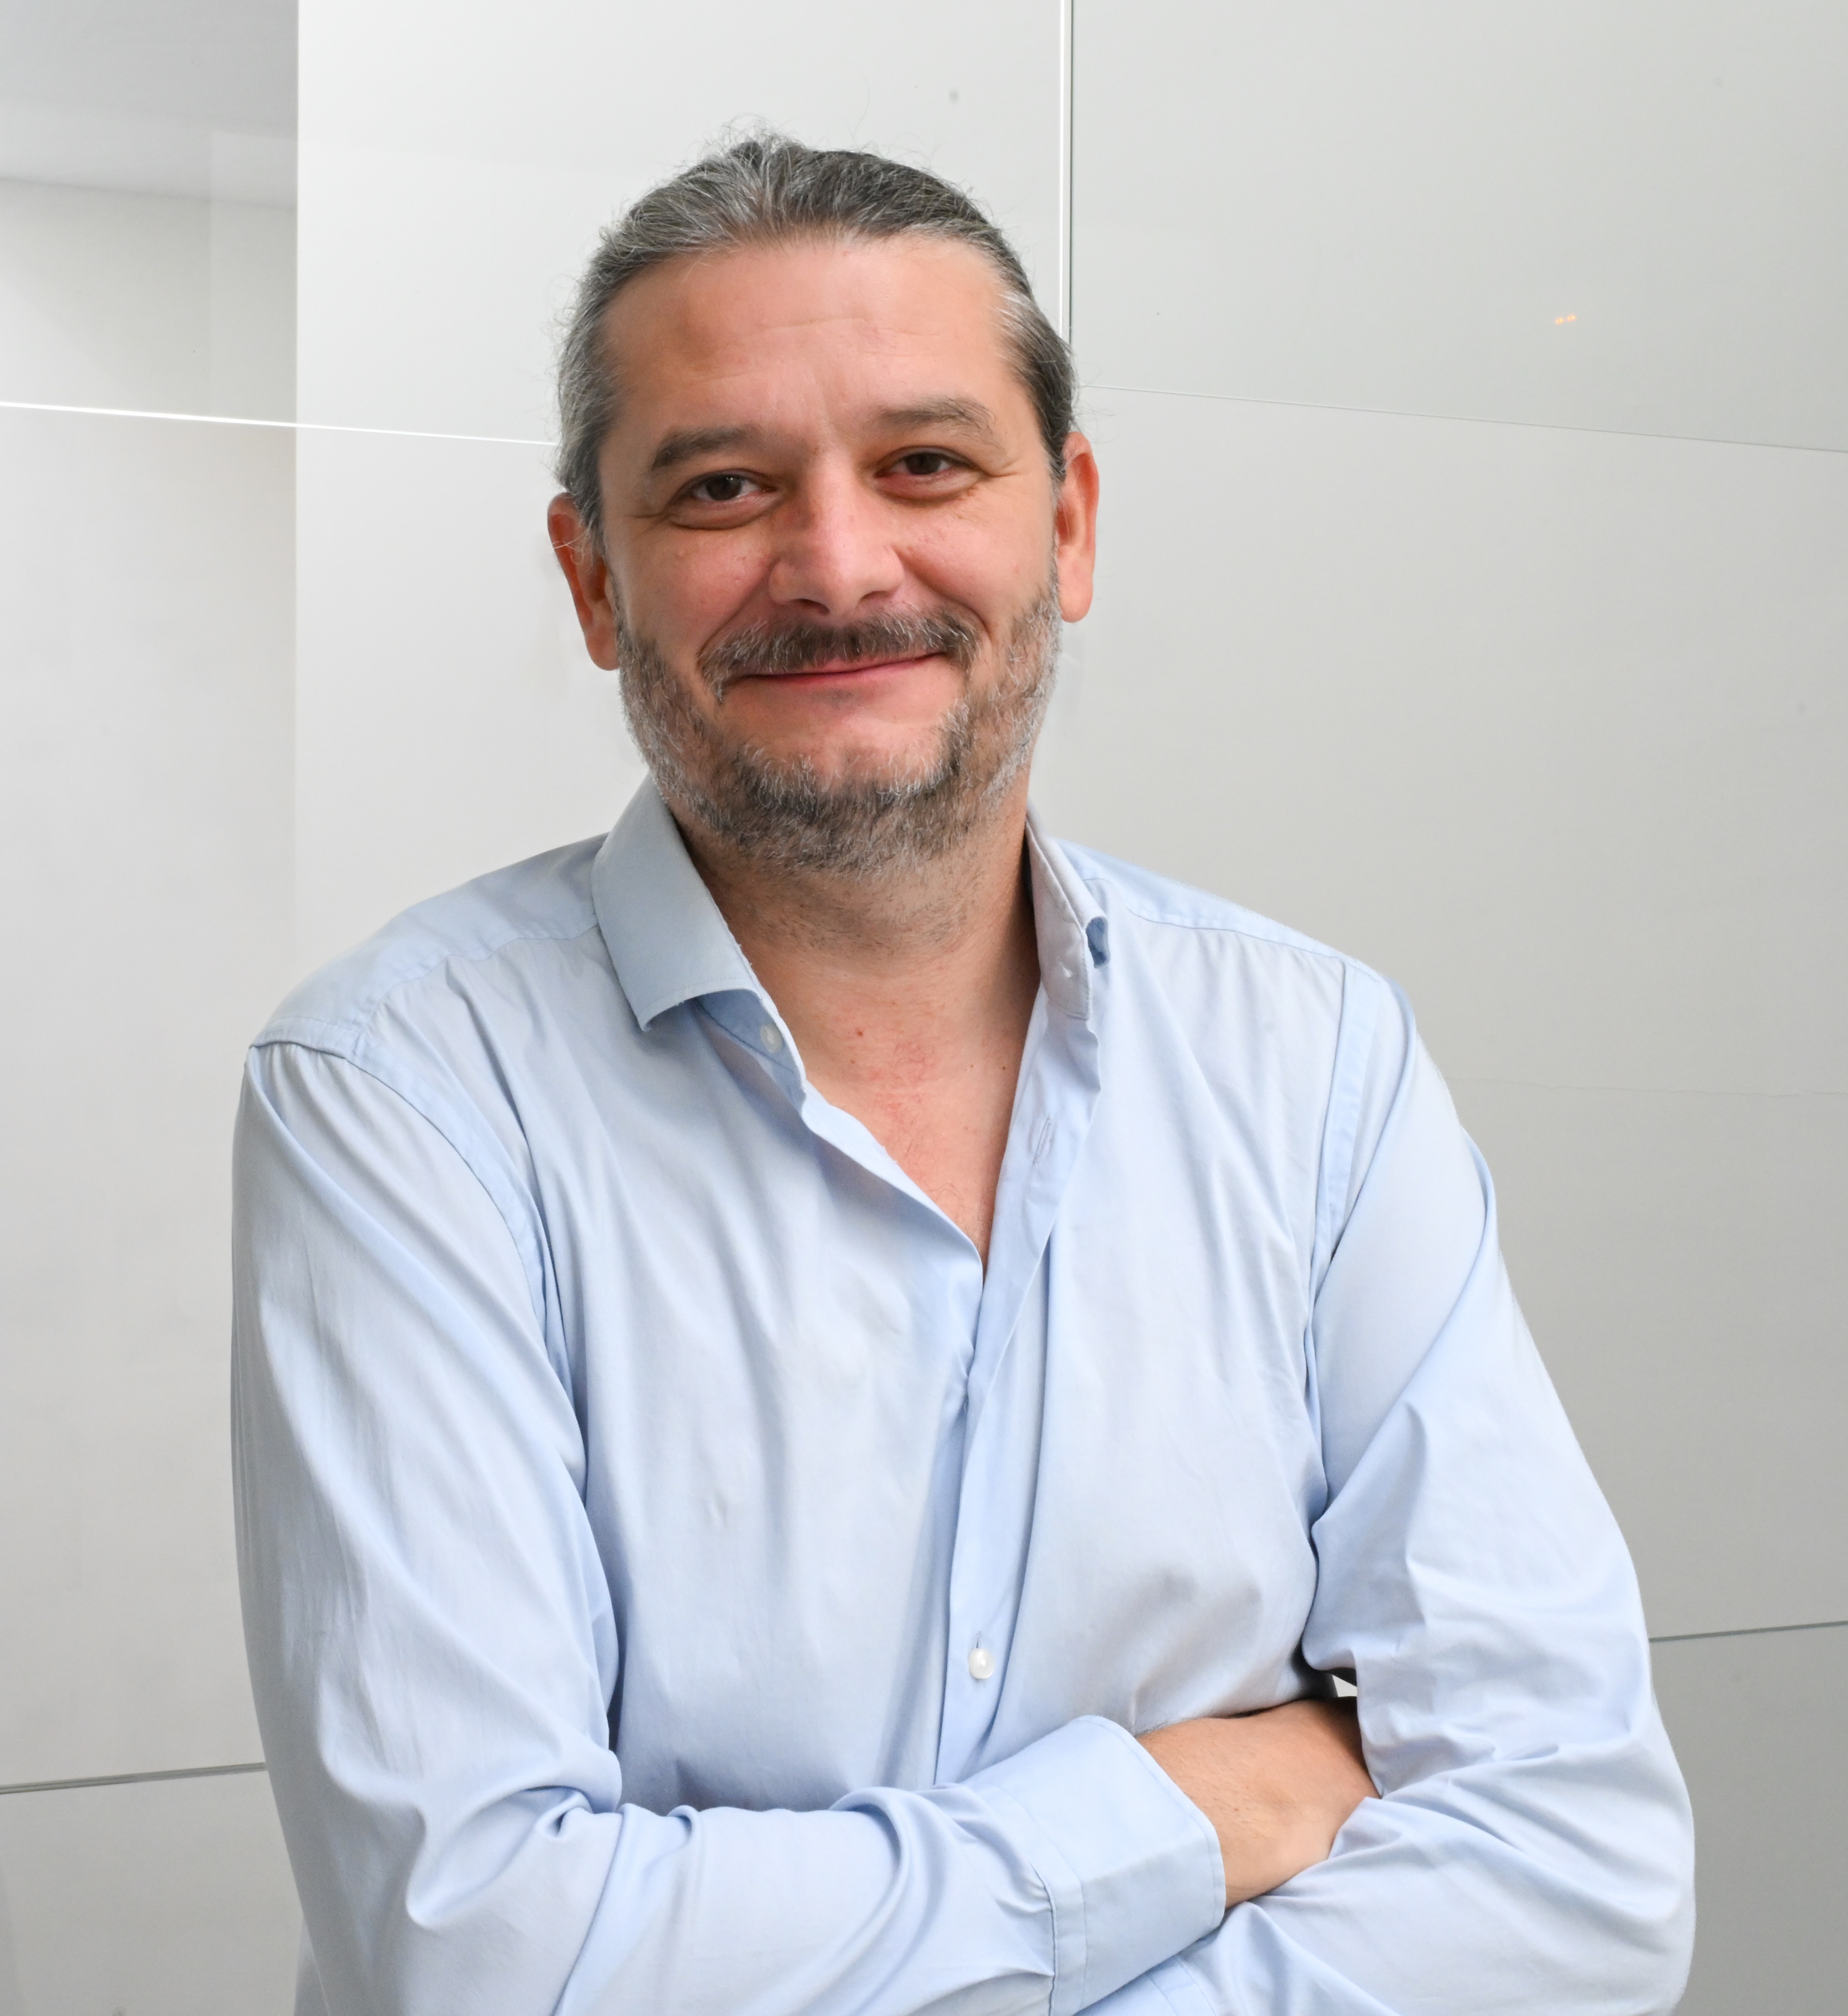 Julien Prudent, chercheur en biologie cellulaire et spécialiste international de la biologie mitochondriale, prend la direction d’un laboratoire consacré aux mécanismes fondamentaux qui organisent les mitochondries au sein de nos cellules, le remodelage de leurs membranes, leurs contacts avec les autres organites, ainsi que le maintien et le contrôle de leur propre ADN.
Ces mécanismes fondamentaux permettent aux mitochondries de s’adapter en permanence aux besoins des cellules. Leur dérégulation peut profondément affecter le fonctionnement cellulaire et contribue à de nombreuses pathologies humaines, des maladies neurodégénératives aux troubles métaboliques, en passant par les dérèglements immunitaires, certains cancers et les maladies mitochondriales elles-mêmes.
Il bénéficie pendant cinq ans d’une Chaire d’excellence en biologie-santé de France 2030, sous le nom MitoDNA-QC, opérée par l’Agence nationale de la recherche. Le financement obtenu par la Chaire d’excellence, visant à attirer en France des scientifiques de rang mondial et à renforcer les passerelles entre recherche fondamentale et innovation médicale, soutiendra plus particulièrement les recherches du laboratoire consacrées aux mécanismes de contrôle qualité de l’ADN mitochondrial.
« Avec la recherche de Julien Prudent, nous allons poursuivre les travaux pionniers d’Arnold Munnich, moteur de la découverte génétique des maladies mitochondriales, et d’Agnès Rötig, figure majeure de leur caractérisation moléculaire et clinique et apporter les solutions diagnostiques et thérapeutiques aux familles ».
Deux génomes dans chaque cellule : une clé pour comprendre la maladie
Les mitochondries sont souvent présentées comme les « centrales énergétiques » de nos cellules. Elles produisent l’énergie indispensable au fonctionnement du cerveau, du cœur, des muscles et de nombreux autres organes. Mais leur rôle ne se limite pas à la production d’énergie : elles constituent de véritables plateformes de signalisation qui participent à de nombreuses fonctions physiologiques, notamment au métabolisme, au contrôle de la mort cellulaire et aux réponses immunitaires.
Les mitochondries sont également des structures extrêmement dynamiques. Leurs membranes se remodèlent en permanence par des processus de fusion et de division, et elles établissent des zones de contact étroites avec les autres compartiments de la cellule. Ces contacts permettent notamment l’échange de lipides, d’ions et de signaux et jouent un rôle essentiel dans la coordination des fonctions cellulaires.
Mais elles ont une particularité essentielle : elles possèdent leur propre ADN, distinct de celui qui se trouve dans le noyau de la cellule.
Chaque cellule contient généralement des centaines, voire des milliers de copies de cet ADN mitochondrial. Ces copies ne sont pas nécessairement toutes identiques. Une même cellule peut abriter à la fois des copies normales et des copies porteuses d’une mutation : ce phénomène est appelé hétéroplasmie.
Cette coexistence est déterminante. Tant que la proportion d’ADN mitochondrial muté reste limitée, la cellule peut continuer à fonctionner. Mais lorsque le nombre de copies mutées devient trop important, ou lorsque le nombre total de copies d’ADN mitochondrial diminue, la production d’énergie est perturbée. Les tissus qui ont les besoins énergétiques les plus élevés — notamment le cerveau, le cœur, les muscles et les yeux — peuvent alors être particulièrement touchés.
Les maladies mitochondriales forment un groupe très vaste et hétérogène de maladies génétiques. Elles peuvent apparaître dès l’enfance ou plus tard au cours de la vie, avec des symptômes très différents d’un patient à l’autre. Leur diagnostic est souvent complexe et, pour la grande majorité d’entre elles, les traitements disponibles restent essentiellement destinés à prendre en charge les symptômes plutôt qu’à corriger la cause génétique.
Au-delà des maladies mitochondriales héréditaires, ces mêmes altérations — dynamique mitochondriale, contacts entre organites, contrôle de l’ADN mitochondrial — sont également associées à des pathologies beaucoup plus fréquentes en population générale, des maladies neurodégénératives aux cancers, en passant par les troubles métaboliques et les dérèglements immunitaires.
Comprendre comment la cellule trie son ADN mitochondrial
Les mitochondries ne sont pas des structures immobiles. Elles fusionnent, se divisent et se réorganisent en permanence pour s’adapter aux besoins de la cellule. Cette dynamique mitochondriale joue un rôle essentiel dans la production d’énergie, mais aussi dans la qualité et la répartition de l’ADN mitochondrial.
Dans le cadre de cette Chaire d’excellence, le projet MitoDNA-QC cherchera à mieux comprendre les mécanismes qui permettent aux mitochondries de contrôler la qualité de leur ADN, ainsi que les conséquences de leur dérégulation sur le fonctionnement cellulaire. Le laboratoire de Julien Prudent étudiera trois aspects complémentaires :
- Il cherchera d’abord à comprendre comment la membrane interne de la mitochondrie détecte les éléments défectueux. Il étudiera ensuite comment la cellule régule le nombre de copies d’ADN mitochondrial et comment évolue la proportion de copies mutées. Il étudiera enfin les conséquences de l’inhibition de ces mécanismes de contrôle qualité sur les fonctions cellulaires, et en particulier sur l’activation des réponses inflammatoires.
Ces travaux pourraient permettre d’identifier de nouvelles cibles thérapeutiques, de mieux comprendre pourquoi certaines cellules perdent leur capacité à produire suffisamment d’énergie, et d’explorer de nouvelles stratégies pour restaurer leur fonctionnement.
Une avancée récente qui ouvre une piste thérapeutique
Les travaux menés par l’équipe de Julien Prudent à Cambridge ont déjà permis d’identifier un mécanisme inédit de contrôle qualité de l’ADN mitochondrial. Publiés en 2024 dans la revue Cell, ils ont montré qu’une protéine de la membrane interne de la mitochondrie, MTFP1, participe à l’identification et à l’élimination de régions internes et défectueuses des mitochondries, dont certaines contiennent de l’ADN mitochondrial.
Les chercheurs ont ensuite testé l’inhibition temporaire de MTFP1 dans des cellules présentant une délétion de grande taille de leur ADN mitochondrial. Dans ce modèle cellulaire dérivé d’un patient, cette intervention a permis de restaurer partiellement plusieurs anomalies mitochondriales associées à une forte proportion d’ADN délété. Ces résultats apportent une première indication expérimentale que la modulation des mécanismes contrôlant la quantité, et potentiellement la qualité, d’ADN mitochondrial pourrait avoir des effets bénéfiques dans certains contextes pathologiques et ouvrent ainsi de nouvelles pistes de recherche pour les maladies mitochondriales.
Une expertise en microscopie avancée pour observer la cellule en temps réel
Le laboratoire de Julien Prudent apportera également à l’Institut Imagine une expertise forte en microscopie avancée et à haute résolution, un outil essentiel pour observer directement, dans les cellules vivantes, la dynamique des mitochondries, le remodelage de leurs membranes et leurs interactions avec les autres organites.
L’équipe développera et utilisera de nouvelles approches d’imagerie permettant de visualiser ces processus avec une résolution spatiale et temporelle toujours plus fine. Ces technologies permettront notamment de suivre en temps réel les changements d’organisation des mitochondries et des autres compartiments cellulaires, afin de mieux comprendre les mécanismes qui contrôlent leur fonctionnement.
Un laboratoire intégré à un réseau international sur les maladies mitochondriales
Le laboratoire de Julien Prudent, et à travers lui l’Institut Imagine, participera également au Medical Research Council (MRC) Centre of Research Excellence in Mitochondrial Genome Therapeutics (CoRE-MitoGT), un programme international coordonné par l’Université de Cambridge et soutenu par le UK Medical Research Council à hauteur de 50 millions de livres sur 14 ans.
Le Centre réunira des équipes de l’Université de Cambridge, de l’Université de Birmingham, de l’Université de Manchester, de l’Université de Heidelberg, de l’Institut Imagine à Paris et de l’Université du Queensland, en Australie. Il associera des expertises en biologie mitochondriale, modélisation des maladies, ingénierie du génome, vectorisation et recherche clinique afin de mieux comprendre comment les mutations de l’ADN mitochondrial provoquent des maladies et de développer de nouvelles approches thérapeutiques ciblant leurs causes fondamentales.
Un retour en France pour construire une recherche à l’échelle des patients
Ce retour s’inscrit dans l’histoire scientifique et clinique de Necker–Imagine
sur les maladies mitochondriales, portée par le Pr Arnold Munnich et Agnès Rötig. Dès 1995, avec leurs collaborateurs, ils ont identifié la première mutation d’un gène de maladie mitochondriale. Le laboratoire dirigé par Agnès Rötig, a ensuite décrit plusieurs gènes responsables de ces maladies, reliant toujours la recherche fondamentale aux besoins des patients.
C’est dans cette continuité, au croisement d’une recherche fondamentale exigeante et des enjeux cliniques des maladies mitochondriales, que s’inscrit l’arrivée de Julien Prudent.
Formé à l’Université Claude Bernard Lyon 1, où il a obtenu un master de biochimie en 2007 puis un doctorat de biologie cellulaire en 2011, Julien Prudent a poursuivi sa formation à l’Université McGill, à Montréal, dans l’équipe de Heidi McBride. Il y a étudié les échanges entre les mitochondries et les autres compartiments de la cellule avant de rejoindre, en 2016, le MRC Mitochondrial Biology Unit de l’Université de Cambridge comme chercheur du Medical Research Council et responsable d’équipe.
« J’ai été formé en France et j’ai construit mon équipe à l’étranger. Revenir avec ce projet, à cette échelle, était une occasion que je ne pouvais pas laisser passer. Pour comprendre pourquoi une cellule dysfonctionne dans une maladie et pouvoir, à terme, envisager de nouvelles stratégies thérapeutiques, il est essentiel de comprendre d’abord les mécanismes fondamentaux qui permettent à cette cellule de fonctionner normalement. C’est cette approche qui guide notre recherche : comprendre comment les mitochondries remodèlent leurs membranes, communiquent avec les autres organites et maintiennent leur ADN, puis déterminer comment la dérégulation de ces mécanismes contribue aux maladies. À Imagine, je souhaite développer une recherche ambitieuse et nous avons l’opportunité de relier cette recherche fondamentale aux questions posées par les maladies génétiques et, à terme, aux besoins des patients. »
Contacts presse :
Institut Imagine
Chargée de communication scientifique :
Lama Awada, PhD – lama.awada@institutimagine.org – 06 35 12 02 61Directrice de la communication et des affaires publiques :
Corinne de Conti – corinne.deconti@institutimagine.org – 06 72 38 76 42