Antonio RAUSELL
Bio-informatique clinique
Publié le 18.12.2025
Présentation
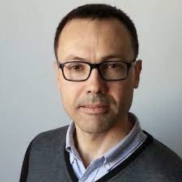
En mars 2016, le Dr Rausell a rejoint l'Institut Imagine en tant que directeur du laboratoire de bio-informatique clinique. Son groupe développe des outils bioinformatiques à vocation clinique dans deux domaines principaux de la recherche sur les maladies génétiques :
La signification fonctionnelle des variants génétiques humains, en recourant à des méthodes d'Intelligence Artificielle permettant d'identifier les variants à l'origine de pathologies, l'intégration d'outils informatiques dans les protocols de médecine personnalisée et leur application aux projets de séquençage de l'exome/génome actuellement en cours à l'Institut Imagine et à l'hôpital Necker.
Analyses de données issues des analyses single-cell dans le cadre d'études de génomique fonctionnelle portant sur l'hétérogénéité cellulaire intra-individuelle et sur ses liens avec les maladies pédiatriques rares, notamment les troubles du développement, les déficiences immunitaires et les ciliopathies. Ces analyses sont réalisées en collaboration avec un large éventail de services cliniques, de centres de référence pour les maladies et de groupes de recherche expérimentale.
Le Dr Rausell coordonne le programme intégré de soins et de recherche (iCARP) en systèmes informatiques d'aide à la décision médicale de l'Institut Imagine, dont les objectifs sont : (a) l'identification de marqueurs ayant une valeur clinique pour le diagnostic, le pronostic et le traitement, et (b) le développement d'outils d'intelligence artificielle pour aider à la prise de décision dans les cliniques.
Le Dr. Rausell possède un solide palmarès de publications dans des revues à fort impact, y compris Nature Biotechnology, Genome Biology, PNAS et Science Immunology. Ses travaux ont été régulièrement présentés lors de conférences internationales telles que celles de l'American Society of Human Genetics (ASHG) et de l'International Society of Computational Biology (ISCB). Depuis 2018, il est co-chair de la Communauté d'intérêt spécial en interprétation des variants de la Société internationale de biologie computationnelle VarI-COSI. En autre, son laboratoire fait partie du Consortium Milieu Intérieur pour l'étude de la variabilité de la réponse immunitaire .
Veuillez visiter la page Google Scholar pour accéder à la liste complète des publications.
La page Github du laboratoire est accessible à https://github.com/RausellLab/. ">https://github.com/RausellLab/">https://github.com/RausellLab/. ;
- Cell-ID (Cortal et al. Nature Biotechnology 2021), méthode statistique multivariée pour l'extraction de signatures moleculaires et la reconnaissance de l'identité cellulaire au niveau de la cellule individuelle à partir de données omiques single-cell : https://github.com/RausellLab/CelliD;
- CNVxplorer (Requena et al. Nucleic Acids Research 2021), serveur web pour l'évaluation computationnelle des variants structurels dans le contexte du diagnostic clinique des patients atteints de maladies rares.
- NCBoost (Caron et al., Genome Biology 2019), méthode basée sur le gradient tree boosting qui exploite un ensemble divers de caractéristiques de conservation de séquence pour prédire le potentiel de pathogénicité de variants nucléotidiques non codants à partir du séquençage de l'exome / génome.
- Tiresias, logiciel pour l'apprentissage supervisé sur des réseaux biologiques multiplex pour la prédiction de gènes de maladies et la stratification des patients. Les approches méthodologiques couvertes dans Tirésias comprennent les algorithmes de diffusion basés sur les marches aléatoires, les intégrations de graphes et les réseaux neuronaux de graphes, y compris les réseaux neuronaux convolutifs (RNC).
- Sincell : Logiciel R/Bioconducteur pour l'évaluation statistique des hiérarchies d'états cellulaires à partir de données de séquences d'ARN de cellule unique. http://bioconductor.org/packages/sincell;
- NUTVAR : analyse des variants de perte de fonction. Annotation fonctionnelle basée sur les séquences des variants tronquées à partir des données du génome et de l'exome.
- S3det - MCdet : Logiciel C++ pour la prédiction de spécificité fonctionnelle des parties et des sous-familles de protéines à partir d'alignements de séquences multiples en utilisant l'analyse des correspondances multiples. Logiciel intégré dans le serveur TreeDet et distribué dans le paquet JDet
- JDet : calcul et visualisation interactives de modèles de conservation de fonction dans des alignements et des structures à séquences multiples.
Equipe


Publications scientifiques
-
 2021Journal (source)medRxiv
Integrative genetic and immune cell analysis of plasma proteins in healthy do...
-
2021Journal (source)medRxiv
CNVxplorer: a web tool to assist clinical interpretation of CNVs in rare dise...
-
2020Journal (source)BioRxiv
Cell-ID: gene signature extraction and cell identity recognition at individua...
-
Journal (source)Proc. Natl. Acad. Sci. U.S.A.
Common homozygosity for predicted loss-of-function variants reveals both redu...
-
Journal (source)J. Allergy Clin. Immunol.
Generation of adult human T-cell progenitors for immunotherapeutic applications.
-
2019Journal (source)Genome Biol.
NCBoost classifies pathogenic non-coding variants in Mendelian diseases throu...
-
2017Journal (source)PLoS Pathog.
Single-cell analysis identifies cellular markers of the HIV permissive cell.
-
2016Journal (source)Science Immunology
Primary immunodeficiencies suggest redundancy within the human immune system